


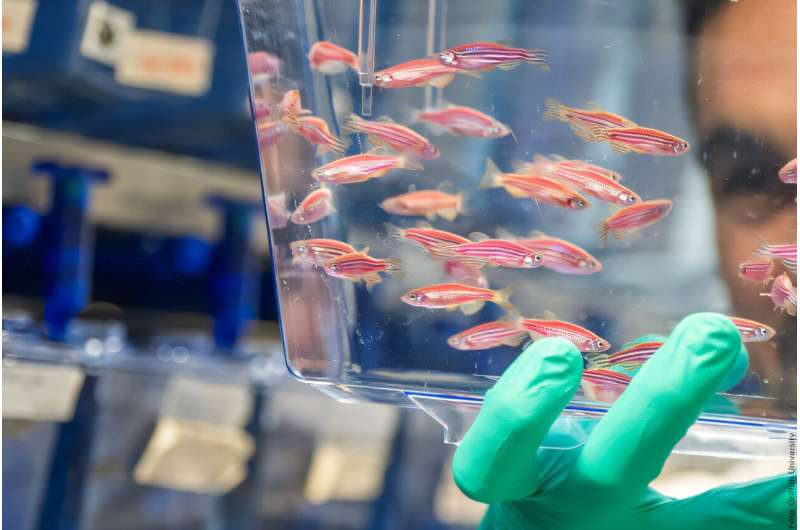
脊髓性肌萎缩症(Spinal Muscular Atrophy, SMA)是一种致死性的常染色体隐性遗传神经肌肉疾病。在当前的筛查体系下,新生儿 SMA 筛查结果呈阳性被视为“医疗紧急情况”——若不立即干预,患儿通常面临严重的残疾甚至夭折风险。然而,近期发表在《美国人类遗传学杂志》(AJHG)和《EMBO分子医学》(EMBO Molecular Medicine)上的两项联合研究揭示:在极少数情况下,筛查结果可能是一个“基因假警报”。研究证明,利用斑马鱼模型进行的快速功能测试,可为遗传意义不明的病例提供可靠的决策依据。
该研究由科隆大学人类遗传学研究所所长 Brunhilde Wirth 教授与澳大利亚格里菲斯大学的 Jean Giacomotto 博士共同领导。
遗传学困局:罕见变异引发的误判
在德国和澳大利亚的两例临床病例中,常规新生儿筛查均未检测到 SMN1 基因(该基因的缺失是 SMA 的主要致病机制)。按照常规临床指南,这两名婴儿应被立即诊断为 SMA 并启动基因治疗。然而,深度测序揭示了惊人的发现:这两名婴儿并非基因缺失,而是携带了极为罕见的 SMN1 变异。由于目前主流的筛查技术(通常基于实时定量 PCR)无法识别这些特定的点变异,导致系统发出了“基因缺失”的错误报告。此时,临床医生面临着巨大的挑战:这些变异究竟是致病性的,还是具有正常功能的多态性?
Wirth 教授指出:“这种误报对家长而言是毁灭性的。他们要在几天内接受孩子患有绝症的可能,并面临立即且不可逆的基因治疗选择。我们的数据表明,此时退后一步,厘清变异的**功能显著性(Functional significance)**至关重要。”
技术突破:斑马鱼模型成为快速验证“金标准”
为了验证这些变异是否会导致 SMA,研究团队利用了斑马鱼这一高效的脊椎动物模型:
-
功能验证机制: 缺失 SMN1 同源基因的斑马鱼胚胎会在几天内表现出运动神经元退化和严重运动障碍。如果向其引入患者特有的基因变异,观察其是否能挽救(Rescue)这一表型,即可判断该变异的功能。
-
研究结果: 测试证实,这两名患儿携带的 SMN1 变异均具有完整生物学功能,斑马鱼保持健康且无症状。
Giacomotto 博士强调:“我们首次证明,针对单一患者的特定变异进行功能测试是可行的,且其反馈速度足以在临床决策窗口期内提供支持。”
临床与社会意义:精准医疗规避“过度诊断”
基于斑马鱼模型的证据,医疗团队最终决定不对这两名婴儿启动高昂的 SMA 疗法(单次治疗费用超过 200 万美元)。
随访监测显示,目前两名孩子已超过两岁,其运动发育指标与常人无异。这不仅使患儿家庭免受了巨大的心理负担和潜在药物副作用,也极大地节省了公共卫生开支。
总结与展望:筛查不仅要早,更要准
随着基因组筛查的普及,临床上检测到“意义不明变异(VUS)”的频率正在上升。如果没有相应的功能验证手段,过度诊断和过度治疗将成为新的挑战。Wirth 教授总结道:“早期检测依然是生命线,但精准性同样重要。这种基于斑马鱼的快速验证工具,未来有望推广至更多罕见遗传病的筛查与诊断中。”
参考文献:
Brunhilde Wirth et al, SMN1 variants identified by false-positive SMA newborn screening tests: Therapeutic hurdles and functional and epidemiological solutions, The American Journal of Human Genetics (2026). DOI: 10.1016/j.ajhg.2026.01.012
Brett W Stringer et al, Clinical relevance of zebrafish for gene variants testing. Proof-of-principle with SMN1/SMA, EMBO Molecular Medicine (2025). DOI: 10.1038/s44321-025-00355-8
编辑:王洪
排版:李丽















评论 (0)