


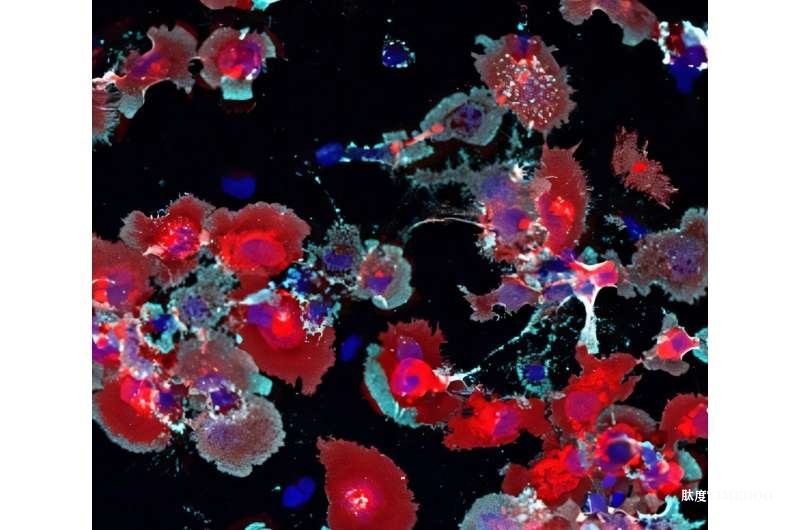
阿尔茨海默病最显著的特征,是它逐步侵蚀神经元及其连接,最终破坏支撑记忆的神经网络。但疾病的具体发病机制至今仍未完全揭示。
一项最新发表在《美国国家科学院院刊》(PNAS)的研究提出了一个新的可能性:两条长期被单独研究的致病路径——淀粉样蛋白沉积与神经炎症,可能在同一个受体上汇合,从而共同驱动突触丧失。
这项研究由斯坦福大学吴蔡神经科学研究所(Wu Tsai Neurosciences Institute)成员、Sapp讲席教授Carla Shatz领导。
早在2006年,Shatz团队就发现小鼠的一种受体分子(LilrB2的等同体)在突触“修剪”过程中发挥关键作用。这是大脑发育和学习中的正常现象。但在2013年,研究人员进一步发现:阿尔茨海默病中常见的淀粉样β蛋白(amyloid beta)同样会与该受体结合,并异常触发突触修剪,导致记忆功能受损。而当科学家在小鼠模型中去除该受体后,记忆丧失现象得到明显改善。
与此同时,另一条研究线索则来自炎症过程中的“补体级联反应”(complement cascade)。这一免疫机制原本用于清除病毒、细菌和受感染细胞,但越来越多证据显示,它也可能与阿尔茨海默病相关的突触损伤密切相关。
Shatz团队由此提出假设:补体级联中的分子,是否也能激活LilrB2受体?实验结果显示,补体分子C4d与该受体结合紧密,且当C4d被直接注入小鼠大脑后,确实造成了突触的大量丢失。令人意外的是,C4d此前一直被认为“没有功能”。
这一发现意味着,淀粉样蛋白与神经炎症或许通过同一受体通路共同导致突触丧失,从而损害记忆。这也对当前阿尔茨海默病的主流研究和治疗思路提出了挑战。
“过去很多研究认为,突触丢失主要是由小胶质细胞等免疫细胞造成的。但我们的结果显示,神经元本身并非‘无辜的旁观者’,它们也在主动参与。”Shatz指出。
这不仅是科学认识上的转变,也可能带来新的治疗方向。目前,美国食品药品监督管理局(FDA)批准的阿尔茨海默病药物,几乎都以清除大脑中的淀粉样蛋白斑块为目标,但疗效有限且副作用显著(如头痛、脑出血)。
“即使清除斑块的方法完全奏效,也只能解决部分问题。”Shatz说,“真正的关键可能是保护突触。如果能够直接靶向LilrB2这样的受体,或许能更有效地阻止记忆丧失。”
参考文献:rott, Barbara K. et al, C4d, a high-affinity LilrB2 ligand, is elevated in Alzheimer's disease and mediates synapse pruning, Proceedings of the National Academy of Sciences (2025). DOI: 10.1073/pnas.2519253122. doi.org/10.1073/pnas.2519253122
编辑:王洪
排版:李丽
















评论 (0)