


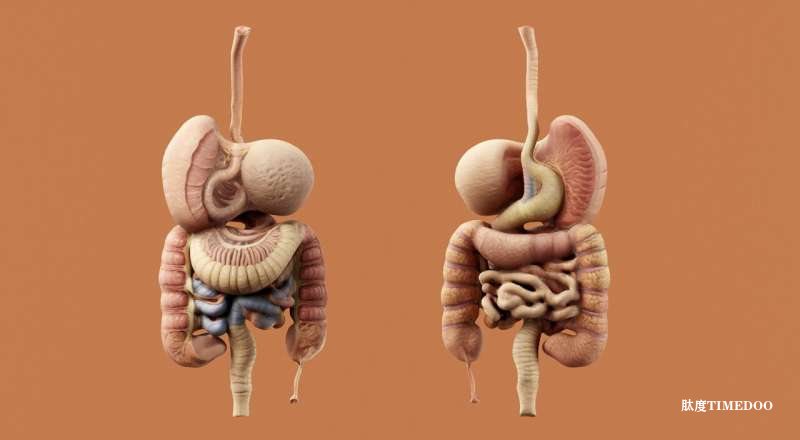
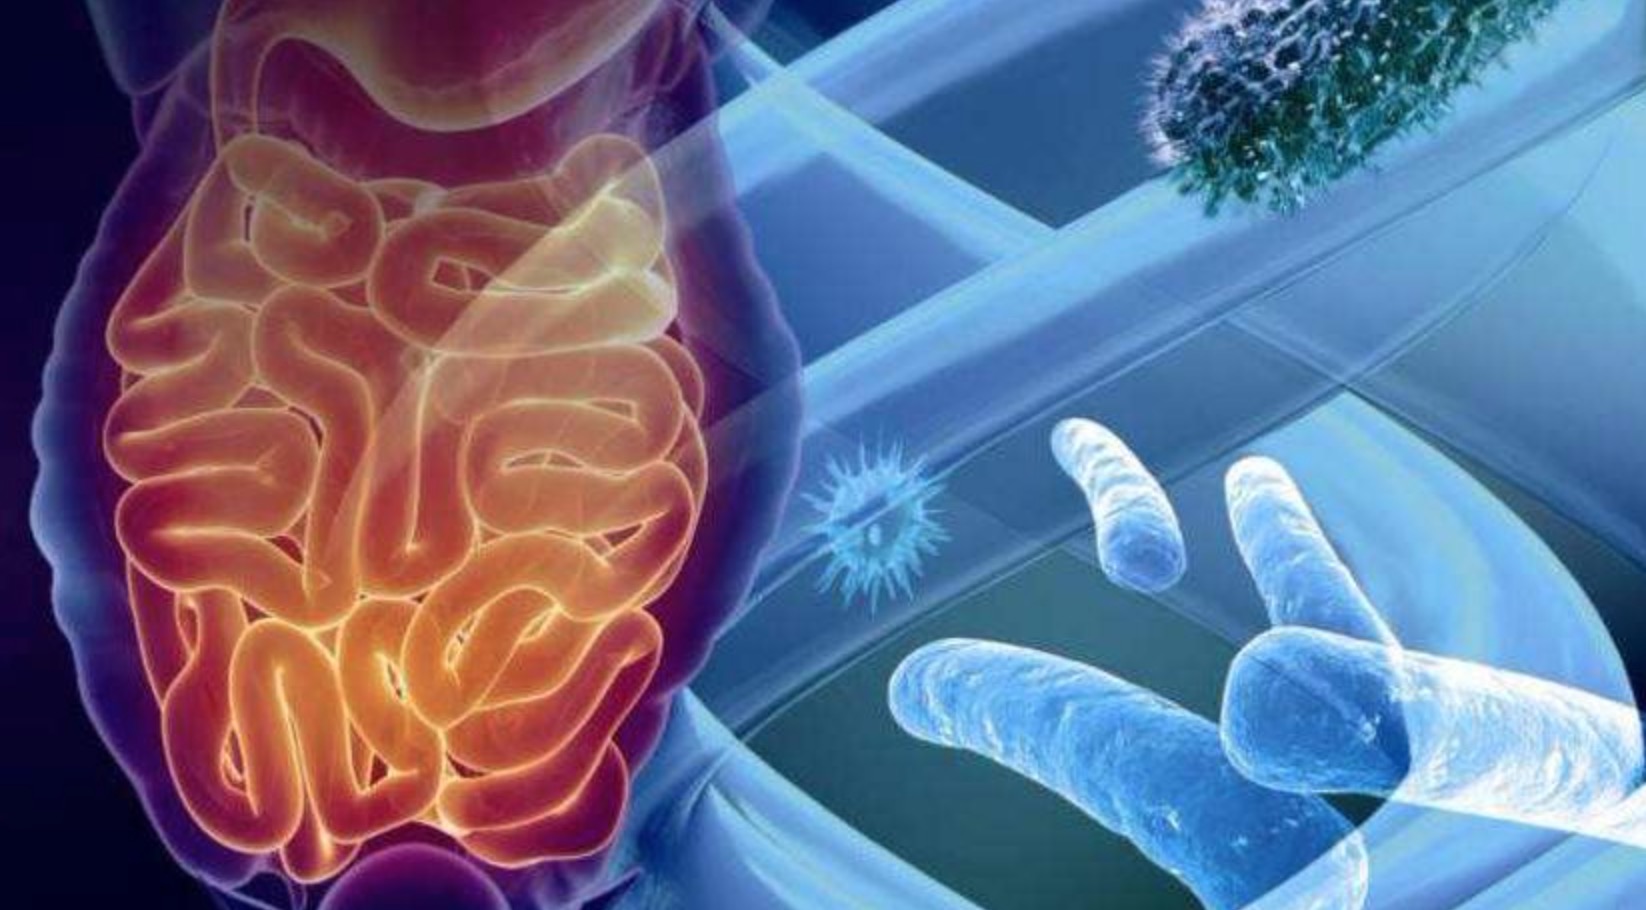
肌强直营养不良1型(myotonic dystrophy type 1,DM1)是成人起病最常见的肌营养不良类型,全球患病率约为八千分之一,除以肌肉无力和肌强直为主要特征外,还广泛累及大脑、心脏及胃肠道系统,约80%的DM1患者长期遭受吞咽困难、胃排空延迟、便秘甚至肠梗阻等严重胃肠道症状,生活质量显著下降,但其发生机制长期缺乏系统研究。近期,美国贝勒医学院联合多家研究机构建立了首个能够重现成人DM1胃肠道运动障碍的小鼠模型,通过与人类组织样本的系统对比,揭示了导致胃肠道功能障碍的关键分子机制,并为治疗策略提供了新的方向,相关成果发表在《Proceedings of the National Academy of Sciences》。
研究通讯作者、贝勒医学院病理与免疫学及分子与细胞生物学教授Thomas A. Cooper指出,DM1由DMPK基因中的CTG三核苷酸重复异常扩增所致,正常人群中该重复次数为5至37次,而患者可达50次甚至超过3000次,该突变会产生异常RNA分子并捕获muscleblind-like(MBNL)蛋白,导致MBNL功能丧失,而MBNL蛋白在RNA剪接调控和发育过程中具有关键作用,其功能缺失已被认为是DM1骨骼肌症状的核心机制,但在胃肠道中的作用此前并不明确。
为直接检验MBNL功能缺失是否足以引发DM1样胃肠道异常,研究团队在小鼠中选择性敲除胃肠道平滑肌细胞内的MBNL蛋白。第一作者、Cooper实验室研究生Janel A.M. Peterson表示,平滑肌是推动食物在肠道内前行的主要动力来源,研究聚焦这一细胞类型,旨在明确单纯的平滑肌分子异常是否即可重现患者的胃肠道症状。研究结果显示,缺失MBNL的模型小鼠在小肠和结肠中的内容物通过明显减慢,尽管组织学检查未发现炎症或神经损伤,但平滑肌层明显增厚且小肠长度缩短,提示肠道平滑肌处于持续收缩状态。
进一步的功能实验为这一判断提供了直接证据,研究人员在离体条件下检测肠道组织的力学特性时发现,缺失MBNL的平滑肌在基础状态下张力显著升高,对刺激反应更强且收缩后难以放松,首次明确证明仅在平滑肌中丧失MBNL功能即可显著改变胃肠道运动,这是DM1患者重要且长期被忽视的临床表现之一。
在分子机制层面,研究聚焦于调控平滑肌收缩的关键因子肌球蛋白轻链MLC20,研究发现DM1模型小鼠胃肠道中MLC20的磷酸化水平显著升高,而MLC20磷酸化正是触发肌肉收缩的核心步骤,这一结果从分子层面支持了“持续性平滑肌过度收缩”的病理状态。与此同时,转录组分析显示,多条参与肌肉收缩调控的基因通路发生异常改变,且其中相当一部分在人类DM1患者胃肠组织中同样受到影响,进一步验证了该小鼠模型对人类疾病的高度相关性。
研究结果对DM1胃肠道症状的治疗策略具有直接启示意义。Cooper指出,目前临床上常采用促动力药物试图改善患者肠道蠕动,但疗效有限且结果不一致,而本研究提示DM1胃肠道问题的本质并非“动力不足”,而是“过度收缩”,因此降低平滑肌张力、缓解痉挛的治疗策略可能更加合理,这一观点也与近期个案报道中抗痉挛药物改善严重症状的观察结果相一致。
研究作者认为,DM1是一种系统性、机制复杂的遗传病,胃肠道症状长期被忽视,通过建立胃肠道特异性的小鼠模型并与人类样本进行系统对照,本研究不仅明确了MBNL功能缺失导致平滑肌过度收缩这一关键机制,也为未来开发针对性治疗手段提供了坚实基础,有望改善大量DM1患者的长期生活质量。
参考文献:Janel A. M. Peterson et al, MBNL loss of function in smooth muscle as a model for myotonic dystrophy associated gastrointestinal dysmotility, Proceedings of the National Academy of Sciences (2025). DOI: 10.1073/pnas.2522788122
编辑:王洪
排版:李丽















评论 (0)