


携带同一段染色体缺失的患者,有人出现严重的智力障碍或发育迟缓,有人却只表现出抑郁、焦虑等相对温和的精神症状。这种差异从何而来?美国宾夕法尼亚州立大学的研究团队近期在《自然·通讯》(Nature Communications)发表研究,给出了迄今最为深入的解释——决定症状轻重的,不只是缺失本身,而是它与个体整体基因组背景之间复杂的相互作用。
一个研究了十余年的染色体缺失
研究聚焦于16号染色体上一个被称为16p12.1的区域缺失。这段缺失涉及八个基因,与自闭症、发育迟缓及先天性异常等多种神经发育障碍相关。领导研究的宾州州立大学埃伯利理学院生物化学与分子生物学系主任、T. Ming Chu基因组学讲席教授Santhosh Girirajan表示,该团队已在果蝇模型和人群层面研究这一缺失逾十年,此次研究的目标是进一步厘清为何同一缺失在不同家庭中引发的临床特征差异如此之大。
与许多由新发突变导致的遗传病不同,16p12.1缺失在多数情况下来自遗传——患者的父亲或母亲同样携带这一缺失,但往往未被诊断出任何临床症状。
"孩子从携带缺失的一方继承了这段缺失,同时从另一方获得了其余一半基因组,"Girirajan解释道,"这个新的基因组合,可能让缺失暴露于一套全新的遗传变异之中,从而产生不同的相互作用,引发不同的临床特征。"
用干细胞重现家庭差异
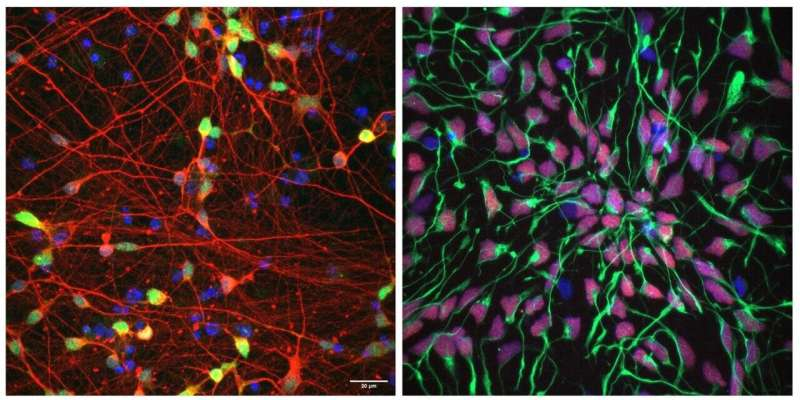
为解开这一谜题,研究团队采用了两套策略,第一套策略以诱导多能干细胞(induced pluripotent stem cells,iPSC)为核心工具。研究人员从携带16p12.1缺失的患者及其家庭成员的血液样本中提取细胞,将其重编程为iPSC,同时从美国国家神经疾病与卒中研究所获取健康捐献者的对照细胞系。
"iPSC可以被诱导分化为多种细胞类型,"论文共同第一作者、宾州州立大学博士生Jiawan Sun介绍,"通过加入特定小分子,我们可以让它们沿神经元方向分化,进而比较不同家庭、有无缺失的细胞在基因表达上的差异。"
研究团队将iPSC分别转化为神经祖细胞(neural progenitor cells)、未成熟神经元和成熟神经元。此外,他们还利用CRISPR基因编辑技术,在健康捐献者的iPSC中人工引入16p12.1缺失。结果发现,部分含有缺失的细胞系出现了细胞增殖异常、细胞死亡和过早分化等现象,且个体间存在差异——这些异常与携带该缺失的患者头围变化等临床特征相吻合,在自闭症和精神分裂症研究中也有类似报道。
通过对所有细胞系的全基因组测序,研究人员识别出每个个体基因组背景中的罕见突变,并对各细胞类型中所有基因的表达水平进行了定量分析。结果显示,iPSC细胞系的基因组背景对各细胞系的基因表达变化具有显著的家庭特异性影响。研究还发现,不同细胞系在非编码基因组区域的染色质可及性上存在差异——这些区域虽不直接编码蛋白质,却可能在调控其他基因的表达中发挥重要作用。
值得关注的是,在人工引入缺失的健康捐献者细胞系中,同样观察到了与基因背景的交互效应。这表明,即便是表面健康的个体,也可能携带某些遗传变异,一旦与此类缺失共存,便可能增加后代患神经发育障碍的风险。
逐一还原缺失基因,逐一拆解影响
第二套策略更为精细——研究团队利用CRISPR技术,逐一恢复缺失区域内各基因的功能。结果发现,每个被还原的基因,影响的都是一套独立的下游基因表达网络,且这套网络在不同家庭和不同细胞类型之间各有差异。
论文共同第一作者、博士生Serena Noss表示,这一发现促使研究团队从过去的"二重打击"模型转向更为复杂的"多重打击"(multi-hit)模型。"过去我们认为,缺失是第一次打击,基因组其他位置的某个突变是第二次打击,两者叠加导致发病。但现在我们意识到,缺失实际上是在与个体基因组中多个位置的变异同时发生相互作用,远不止两次打击那么简单。"
研究团队认为,理解这种多重打击模式以及个体基因组架构如何共同塑造复杂神经发育障碍的表现,将为日后开发个体化精准干预方案提供重要的科学依据。
参考文献:Jiawan Sun et al, Functional impact of genetic background on variable expressivity in neurodevelopmental disorders, Nature Communications (2026). DOI: 10.1038/s41467-026-72598-z
编辑:王洪
排版:李丽















评论 (0)