


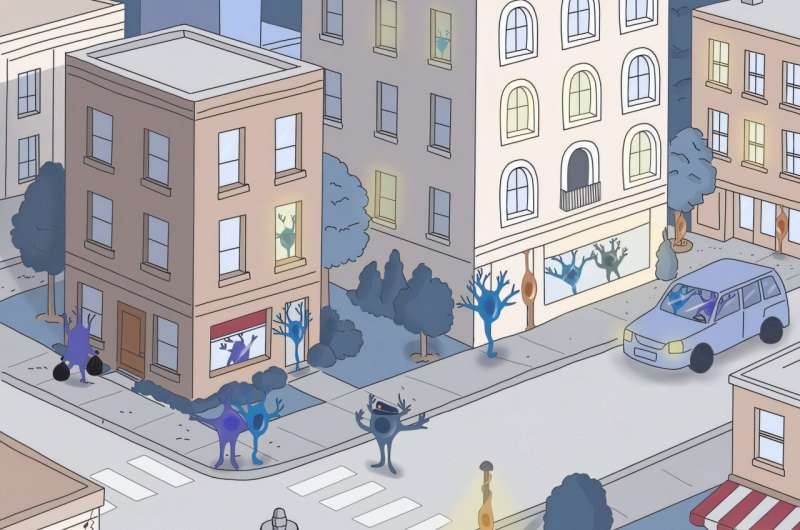
肌萎缩侧索硬化症(amyotrophic lateral sclerosis,ALS)是一种进行性神经退行性疾病,会逐步破坏控制肌肉运动的运动神经元,导致患者丧失行走、说话、吞咽乃至呼吸的能力。这一疾病目前尚无根治手段,对于某些类型,现有治疗可以在一定程度上延缓病情进展,但远未触及病因。更棘手的是,ALS的临床表现高度异质——有人在数月内迅速恶化,有人则与病共存数十年。为何同一种病会走出如此不同的轨迹?意大利特伦托大学Cibio系的研究团队近期在《大脑》(Brain)期刊发表研究,从胶质细胞的角度给出了新的解释。
97%的患者背后,一个共同的蛋白异常
这项研究由特伦托大学细胞、计算与整合生物学系生物分子科学教授Manuela Basso牵头,汇集了来自意大利、西班牙、英国、美国、黎巴嫩和日本的51名研究人员,是一项大规模国际合作成果。特伦托大学Cibio系旗下全部核心技术平台均参与其中。
研究的核心切入点是胶质细胞(glia)——神经系统中由星形胶质细胞(astrocytes)、少突胶质细胞(oligodendrocytes)、小胶质细胞(microglia)和室管膜细胞(ependymal cells)等构成的支持性组织,其功能在于为神经元提供营养和保护,维持神经系统的正常运作。
ALS患者中有97%存在TDP-43蛋白功能异常。研究团队以慢进展ALS模型为对象,通过纠正这一蛋白的异常,观察胶质细胞在疾病不同阶段的行为变化,结果发现了一个此前未被充分认识的动态规律。
疾病早期去分化,晚期全面炎症化
Basso介绍,在疾病早期,星形胶质细胞和少突胶质细胞会发生去分化(de-differentiate)——即失去原本支持神经元所需的专业化功能,无法再有效履行保护和滋养神经元的职责。而到了疾病晚期,所有胶质细胞则出现大范围的炎症反应。
"胶质细胞在疾病不同时间节点表现出截然不同的行为,这提示我们,干预的时机与干预的方式同样重要。"Basso说。她还指出,目前这些观察来自慢进展模型,快进展型病例中的演变规律是否相同,将是下一步需要回答的问题。
MYC因子:驱动胶质细胞"叛变"的幕后推手
研究还发现了导致胶质细胞行为异常的关键因子——MYC。当MYC因子过度激活时,胶质细胞不仅转变为炎症表型,还会释放小型囊泡(vesicles)。正常情况下,这类囊泡承担着滋养神经元的功能,而在MYC过度激活时,这些囊泡反而使神经元变得更加脆弱。
更值得关注的是,研究团队在ALS患者的脑脊液中也检测到了上述信号。Basso认为,这些囊泡有望成为诊断ALS、监测病情进展的生物标志物(biomarkers),而MYC因子本身则可能成为一个新的分子靶点,通过干预它来重新引导胶质细胞恢复对神经元的支持功能。
分层治疗,精准介入
研究团队表示,下一步将重点验证胶质细胞去分化和炎症化这两个过程是否在所有ALS患者中普遍存在,并寻找能够将患者划分为不同亚群的生物标志物,为制定更有针对性的治疗方案提供依据。
在治疗窗口的识别上,研究团队也将重点关注胶质细胞去分化、增殖和神经炎症等不同激活阶段的时间规律,以期找到最佳干预时机。
Basso表示:"这项基础研究与临床研究协作的成果,为ALS的诊断、预后和治疗开辟了新的可能性,也为我们更好地理解这一疾病的临床异质性提供了新的支撑。"
参考文献:Paolo V Fioretti et al, MYC-driven gliosis impairs neuron-glia communication in amyotrophic lateral sclerosis, Brain (2025). DOI: 10.1093/brain/awaf360
编辑:王洪
排版:李丽















评论 (0)