


化疗是目前临床清除恶性肿瘤、挽救患者生命的核心基石之一。然而,并非所有肿瘤都对化疗俯首称臣,许多原本敏感的肿瘤在治疗过程中会不可避免地发展出耐药性。长期以来,医学界普遍将这种耐药归咎于癌细胞自身的基因突变。但近日的一项研究却勾勒出了一个反直觉的免疫逃逸真相:化疗本身,可能会在无意中成为肿瘤耐药的“帮凶”。
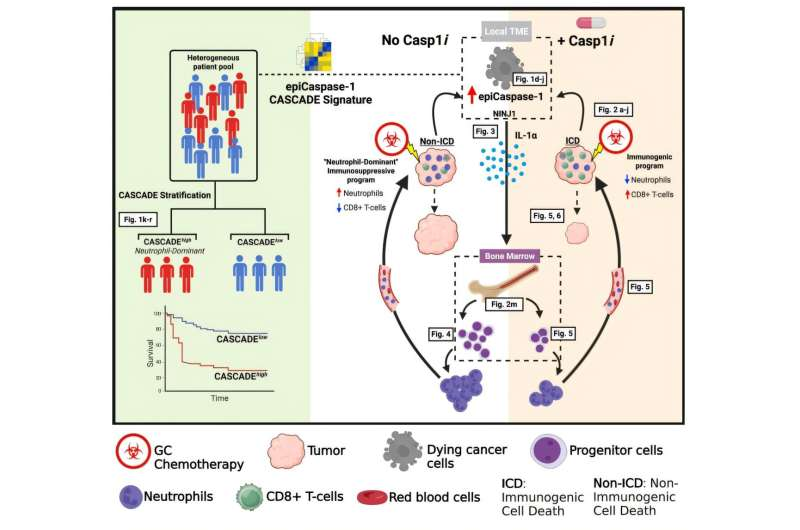
来自美国休斯敦卫理公会医院(Houston Methodist)Neal癌症中心 Keith Chan 博士领衔的科研团队,在国际知名学术期刊《自然-通讯》(Nature Communications)上发表了题为“Chemotherapy-induced activation of caspase-1 and IL-1α release by cancer cells remotely skews myelopoiesis to drive pro-tumorigenic systemic neutrophil-dominant inflammation”的研究论文。该研究系统阐明了标准原发化疗药物吉西他滨(Gemcitabine)在杀死癌细胞的同时,如何通过诱导一种特殊的细胞死亡方式,远程重塑宿主的骨髓造血系统,从而反向驱动系统性炎症和肿瘤耐药。
核心突破:癌细胞焦亡触发的“免疫倒戈”
在传统的肿瘤免疫学认知中,化疗药物杀死癌细胞并使其释放抗原,应该会激活宿主的固有免疫系统去攻击残余肿瘤。然而, Keith Chan 博士团队在深入剖析吉西他滨的耐药机理时发现,情况恰恰相反。
研究表明,吉西他滨在杀伤肿瘤细胞时,会强烈触发一种名为细胞焦亡(Pyroptosis)的程序性炎症坏死通路。在这种状态下,癌细胞会发生膨胀并最终破裂,其胞质内的病理成分会瞬间倾泻到外周微环境中。
这一过程的核心在于激活了癌细胞内部的 Caspase-1(半胱氨酸蛋白酶-1),进而导致促炎细胞因子 IL-1α(白介素-1α) 的恶性爆发。基线数据显示,这股强烈的炎症信号并非仅仅停留在肿瘤局部,而是会汇入血液循环,发起一场对宿主固有免疫源头的“远程奔袭”。
机制深描:通过血液循环“绑架”骨髓造血
为了阐明这一级联反应的全身性病理效应,研究团队在动物疾病模型中追踪了 IL-1α 的流向。
高通量数据显示,由焦亡癌细胞释放的 IL-1α 随着血流远程进入了宿主的骨髓(Bone marrow)。骨髓作为免疫细胞的“兵工厂”,其造血微环境的稳态受到 IL-1α 的入侵而打破,进而引发了髓系造血功能偏斜(Skewed myelopoiesis):
-
阻断抗肿瘤免疫细胞的生成:骨髓原本用于产生和分化能够靶向、杀伤肿瘤的益处固有免疫细胞的分化通路受到严重抑制。
-
诱导促癌中性粒细胞爆发:在 IL-1α 的错误指令下,骨髓造血前体细胞开始疯狂转向,大量制造并向外周释放一种支持肿瘤生长、抑制 T 细胞功能的特定细胞亚型,最终在体内点燃了以中性粒细胞为主导的促肿瘤系统性炎症(Pro-tumorigenic systemic neutrophil-dominant inflammation)。
这种由化疗药间接诱导的“髓系造血大罢工”与“叛军扩增”,在临床上直接对应着患者极差的化学治疗预后与免疫逃逸。
临床前瞻:切断级联反应,开启“免疫复苏”联合疗法
虽然该研究揭示了化疗阴暗的一面,但它也为处于荒漠中的难治性恶性实体瘤联合用药方案指明了精准靶向的演进方向。
在体内实验中,研究团队尝试在化疗的同时采取逆转策略:通过基因敲除或小分子阻断 Caspase-1 的激活开关,抑或直接施用中和抗体去阻断循环系统中的 IL-1α 分子。结果令人振奋:一旦切断了这条从“肿瘤焦亡”到“骨髓重塑”的恶性链式反应,受试动物的骨髓造血功能便能迅速恢复正常。更重要的是,此举让宿主的免疫系统与化疗药物从原先的“互相对抗”重新转为“协同抗癌”,显著遏制了耐药性的发展。
Keith Chan 博士表示:“我们的研究揭示了化疗引发系统性负向免疫重塑的潜在靶点。目前,团队正全力以赴推动该靶向协同方案进入早期临床试验(Early-phase clinical trial),下一步将重点评估该策略在人类癌症患者队列中的安全性、可行性以及早期的临床有效性信号,以期彻底打破实体瘤的化疗耐药僵局。”
参考文献:Stephen QR Wong et al, Chemotherapy-induced activation of caspase-1 and IL-1α release by cancer cells remotely skews myelopoiesis to drive pro tumorigenic systemic neutrophil-dominant inflammation, Nature Communications (2026). DOI: 10.1038/s41467-026-71471-3
编辑:周敏
排版:李丽















评论 (0)