


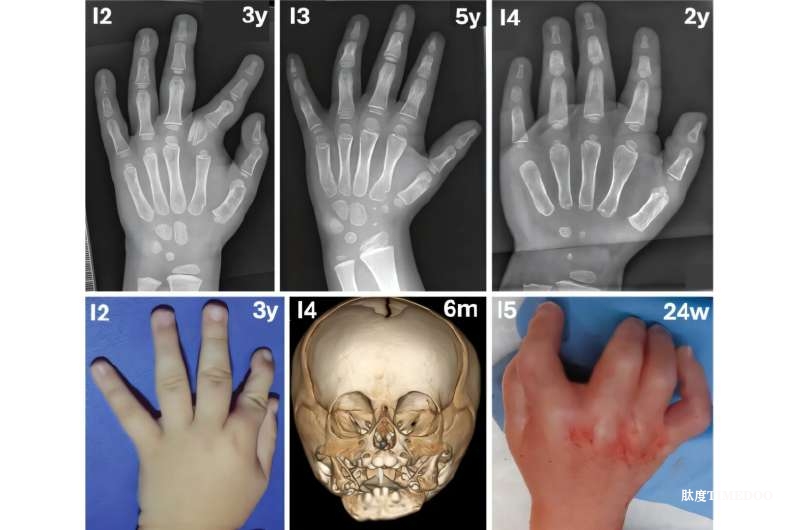
细胞内部运作复杂,其中一些关键分子机制至今尚未完全明晰,但它们往往隐藏着解答疾病成因的线索。近期发表在《Nature》上的一项研究,为一种罕见的骨骼疾病——Catel–Manzke综合征,找到了可能的分子机制。
Catel–Manzke综合征是一种罕见遗传病,患者常出现骨骼缩短、心脏缺陷、腭裂以及手指畸形。研究团队发现,该疾病可能与一种名为 dTDP-D-glucose 4,6-dehydratase (TGDS) 的酶功能失活有关。
此前研究显示,TGDS在结构上与细菌中参与细胞壁合成的糖代谢酶相似,但在哺乳动物中的具体作用一直不清楚。科学家注意到,TGDS与另一种酶 UDP-xylose synthase (UXS1) 存在关联。UXS1可合成UDP-木糖,这是合成糖胺聚糖(GAGs)所必需的底物,而GAGs在骨骼发育中起关键作用。
通过体外人类细胞实验和小鼠模型,研究者发现:
-
TGDS正常情况下会生成UDP-4-keto-6-deoxyglucose,这种分子能充当“酶救援代谢物”,帮助恢复功能性失活的UXS1。
-
当TGDS缺失或失活时,细胞内UDP-木糖水平下降,导致GAG合成受阻,从而影响骨骼发育。
-
小鼠实验也验证了这一点,携带TGDS突变的小鼠表现出类似Catel–Manzke综合征的症状。
研究人员表示:“我们的实验表明,TGDS的产物对于在特定细胞类型中克服UXS1功能失活至关重要。”
虽然距离临床诊断和治疗应用仍需更多研究,但这一成果不仅揭示了Catel–Manzke综合征的潜在分子机制,也为其他与酶缺陷相关的疾病研究提供了新思路。正如论文作者所言:“确认TGDS的酶学功能,将有助于理解不同TGDS变异的临床意义,推动分子诊断并为遗传咨询提供依据。”
参考文献:Jean Jacobs et al, A missing enzyme-rescue metabolite as cause of a rare skeletal dysplasia, Nature (2025). DOI: 10.1038/s41586-025-09397-x
编辑:王洪
排版:李丽















评论 (0)