


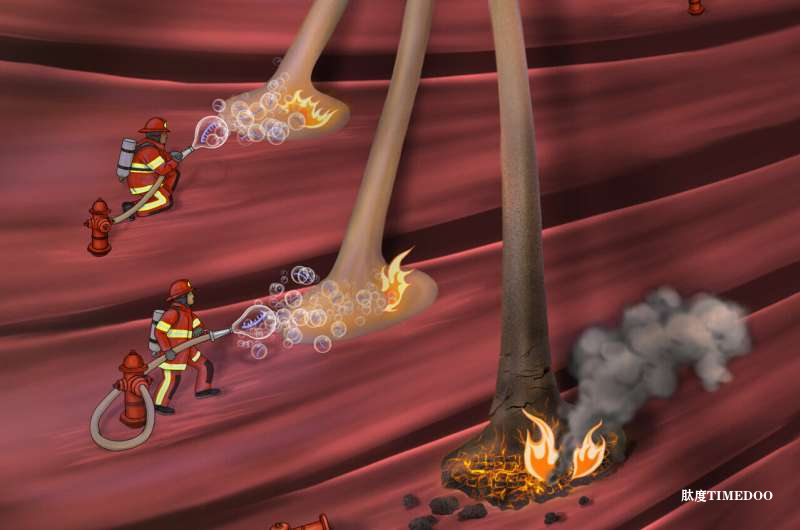
肌萎缩侧索硬化症(Amyotrophic Lateral Sclerosis,ALS)是一种进行性神经退行性疾病,其主要特征是肌肉萎缩与肢体瘫痪。该疾病源于运动神经元(控制肌肉的神经细胞)的逐步损伤与死亡。
过去的神经科学研究发现,一种名为 TDP-43(TAR DNA-binding protein 43) 的蛋白在ALS发病中起关键作用。TDP-43 通常参与 RNA 的加工与调控,但在 ALS 患者中,它异常聚集在轴突(神经纤维)内,导致神经功能紊乱。
以色列特拉维夫大学(Tel Aviv University)、Sheba 医学中心及多家研究机构的科学家最近在《Nature Neuroscience》发表论文,揭示了一种此前未知的 “肌肉-神经元通信通路”,该通路可能在 ALS 患者中逐渐失效,从而诱发运动神经元退化。
该研究由 Eran Perlson 教授团队主导。他解释说:“我们的研究一直关注 ALS 中轴突和神经肌肉接头(neuromuscular junction,NMJ)的早期退变过程。NMJ 是神经与肌肉连接的关键点,一旦受损,就会导致瘫痪。”
此前,Perlson 团队已发现 TDP-43 不仅在细胞核内具有功能,也在轴突和 NMJ 中发挥重要作用。他们在患者肌肉活检中观察到,这种蛋白的异常变化在疾病早期就已出现。
在本次研究中,团队利用 人类ALS活检样本、转基因小鼠模型 以及 神经元与肌肉共培养系统(microfluidic chambers),综合成像、RNA测序与分子生物学技术,追踪了 TDP-43 在轴突中的局部合成机制。
研究发现,肌肉细胞通过释放含有微小RNA分子 miR-126a-5p 的细胞外囊泡(extracellular vesicles, EVs)与运动神经元进行沟通。这种分子通常起“刹车”作用,防止 TDP-43 在轴突中过度合成与堆积。
然而在 ALS 中,这一通信系统被破坏,肌肉释放的 miR-126a-5p 显著减少,导致 TDP-43 在轴突中异常积聚,形成有害的蛋白聚集体。这种积聚干扰了 TDP-43 的正常功能,促使神经肌肉接头退化,并加速运动功能下降。
更令人关注的是,研究还在 SOD1 基因突变型ALS(SOD1 ALS) 患者和模型中也观察到明显的 TDP-43 病理变化。过去普遍认为 SOD1 ALS 不涉及 TDP-43 异常,这一发现提示不同类型的 ALS 可能在病理机制上存在“汇合点”。
当研究人员在小鼠模型与人源共培养系统中恢复 miR-126 水平时,发现 TDP-43 聚集减少、NMJ 结构更健康、疾病症状延缓。这一结果为开发基于 miR-126 的基因疗法提供了重要依据。
Perlson 表示:“我们的目标是恢复 miR-126 的正常水平,作为潜在的 ALS 治疗策略。我们目前正在寻求与具备 AAV 基因治疗 经验的企业或研究者合作,希望能在一年内完成关键的临床前研究,包括毒性、安全性及分布等实验,为临床试验奠定基础。”
这项研究不仅为理解 ALS 的早期发病机制提供了新的线索,也为未来通过调节 肌肉—神经元跨细胞通信 来延缓或阻断疾病进程,开辟了新的治疗方向。
参考文献:Ariel Ionescu et al, Muscle-derived miR-126 regulates TDP-43 axonal local synthesis and NMJ integrity in ALS models, Nature Neuroscience (2025). DOI: 10.1038/s41593-025-02062-6
编辑:王洪
排版:李丽

















评论 (0)